Idiopathische Lungenfibrose: Wie ein bakterieller Sensor in der Lunge zur Therapie werden könnte
Eine rätselhafte Vernarbung der Lunge, die Millionen trifft, war bislang ohne heilende Therapie. Nun entdeckten Forscher einen Rezeptor, der das Lungenmikrobiom kontrolliert - und in Mäusen einen neuen Angriffspunkt für Medikamente liefert.
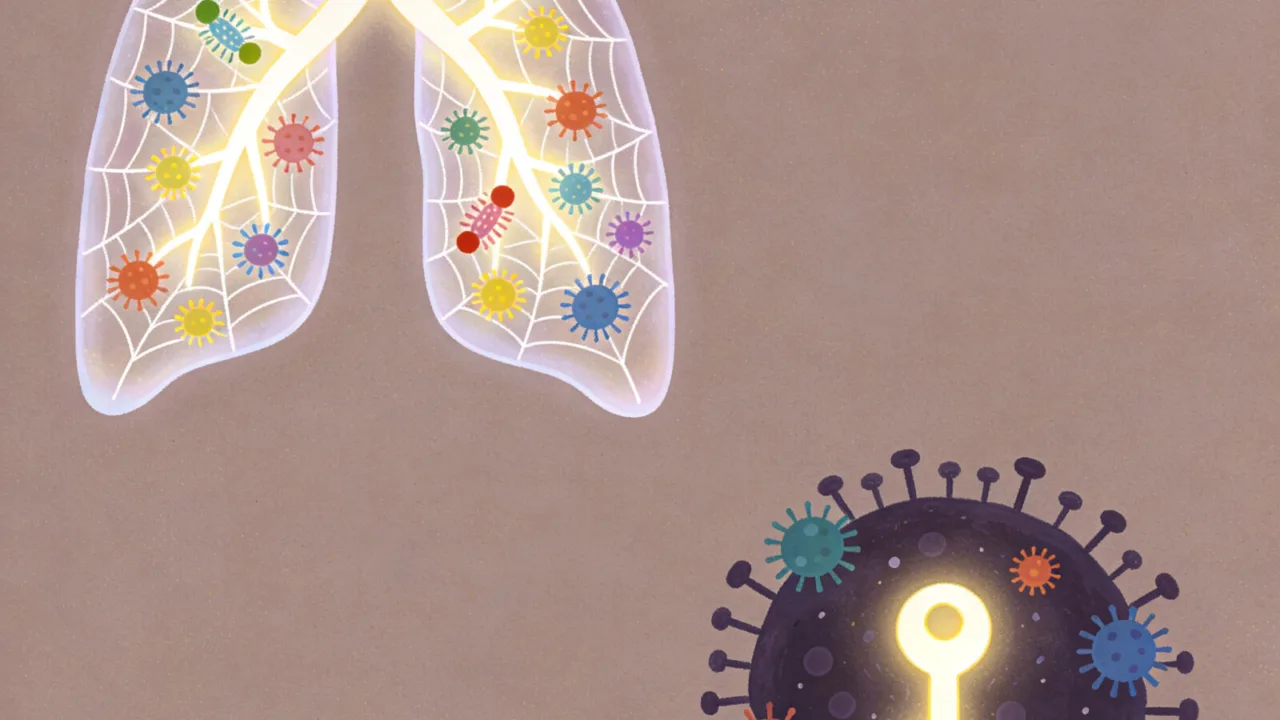
Sie beginnt schleichend mit Atemnot bei Belastung, einem trockenen Husten, der nicht weichen will. Jahre später ersticken die Betroffenen, weil ihr Lungengewebe steif und narbig geworden ist. Die idiopathische Lungenfibrose (IPF) ist eine der großen ungelösten Herausforderungen der Pneumologie: Sie betrifft weltweit Millionen Menschen, ihre Ursache ist weitgehend unbekannt, und eine Heilung gibt es nicht. Zwei zugelassene Medikamente können das Fortschreiten der Vernarbung etwas bremsen, doch die Symptome lindern sie nicht. Warum manche Menschen nach einer Lungenschädigung eine Fibrose entwickeln und andere nicht, war bislang ein Rätsel. Eine aktuelle Studie in Science Translational Medicine bringt nun Licht in dieses Dunkel - und sie tut dies über einen überraschenden Umweg: das Mikrobiom der Lunge und einen Immunrezeptor, den dort kaum jemand vermutet hätte.
Eine Krankheit ohne klares Signal
Idiopathisch bedeutet „ohne erkennbare Ursache“. Bei IPF kommt es zu einer fortschreitenden Vernarbung des Lungengerüsts, dem sogenannten fibrotischen Umbau. Auslöser können wiederholte Infektionen, Rauchen oder Umweltgifte sein, die das empfindliche Lungengewebe immer wieder verletzen. Doch nicht jeder, der solchen Noxen ausgesetzt ist, entwickelt eine Fibrose. Die individuelle genetische Ausstattung und die Zusammensetzung der Bakterien, die in den Atemwegen leben, scheinen eine entscheidende Rolle zu spielen - so die Vermutung, die das Team um Stavros Garantziotis vom National Institute of Environmental Health Sciences in North Carolina nun experimentell untermauert hat.
Bisher konzentrierte sich die Forschung vor allem auf fehlgeleitete Wundheilungsprozesse in den Lungenbläschen. Die beiden Standardtherapien Pirfenidon und Nintedanib greifen in diese fibrotischen Signalwege ein, können die Krankheit aber nur verlangsamen. Die Lebenserwartung nach der Diagnose liegt im Mittel bei drei bis fünf Jahren. „Die biologischen Mechanismen, die IPF auslösen, sind größtenteils unbekannt“, heißt es in der Studie. Genau hier setzt die neue Arbeit an - und sie findet einen Mechanismus, der außerhalb der üblichen fibrotischen Pfade liegt.
Ein Rezeptor, der Bakterien spürt - und Fibrose verhindert
Im Zentrum steht ein Protein namens Toll-like-Rezeptor 5 (TLR5). Diese Rezeptoren sitzen auf der Oberfläche von Zellen und gehören zum angeborenen Immunsystem. TLR5 erkennt Flagellin, den Hauptbestandteil der Geißeln vieler Bakterien, und löst eine Immunantwort aus. In der Lunge wird TLR5 vor allem von Epithelzellen der Atemwege gebildet. Garantziotis und sein Team konnten zeigen, dass dieser Rezeptor nach einer Lungenschädigung aktiviert wird und dann das Wachstum schädlicher Bakterienarten unterdrückt. Fehlt TLR5 oder ist er durch eine Mutation funktionsuntüchtig, gerät das mikrobielle Gleichgewicht aus den Fugen - mit fatalen Folgen.
Für ihre Versuche nutzten die Forscher Mäuse, bei denen sie das Tlr5-Gen ausschalteten. Anschließend lösten sie mit einem fibroseauslösenden Medikament (Bleomycin) eine Lungenschädigung aus. Das Ergebnis war eindeutig: Die Mäuse ohne funktionierenden TLR5-Rezeptor entwickelten deutlich mehr Narbengewebe, verloren stärker an Gewicht und überlebten seltener als Kontrolltiere mit intaktem Rezeptor. Zudem wiesen sie eine geringere mikrobielle Vielfalt in der Lunge auf, und die antimikrobielle Aktivität der Epithelzellen war reduziert. Kurz gesagt: Ohne TLR5 verliert die Lunge die Fähigkeit, nach einer Verletzung die „schlechten“ Bakterien in Schach zu halten, und die Fibrose schreitet ungebremst voran.
„Die Studie ist die erste, die eine genetische Verbindung zwischen dem Lungenmikrobiom und IPF identifiziert“, sagt Garantziotis. Brian Oliver, Atemwegsforscher an der University of Technology Sydney, der nicht an der Arbeit beteiligt war, nennt die Ergebnisse „aufregend, weil sie einen neuen Signalweg zeigen, der mit der Entstehung von IPF verbunden ist“. Und er fügt hinzu: „Es ist eine sehr neuartige Idee, auf den TLR5-Rezeptor zu schauen, denn das ist nicht etwas, was viele mit einer fibrotischen Lungenerkrankung in Verbindung bringen würden.“
Von der Maus zum Menschen: ein neuer Therapieansatz?
Die Entdeckung hat unmittelbare therapeutische Konsequenzen. Wenn ein defekter TLR5-Rezeptor das Fortschreiten der Fibrose begünstigt, dann könnte ein Wirkstoff, der diesen Rezeptor gezielt aktiviert, den Krankheitsverlauf aufhalten. Garantziotis spricht davon, dass ein solches Medikament „verhindern könnte, dass die Krankheit fortschreitet“. In den Mausversuchen war der Effekt robust: Tiere mit intaktem TLR5 waren besser vor der Vernarbung geschützt. Ein Medikament, das die TLR5-Signalwege stimuliert, würde also nicht nur die Symptome lindern, sondern an einer Wurzel des Übels ansetzen - der gestörten Kommunikation zwischen Immunsystem und Mikrobiom.
Allerdings ist der Weg von der Maus in die Klinik weit. Das Bleomycin-Modell bildet die menschliche IPF nur unvollständig ab, und die genetische Vielfalt des Menschen ist ungleich größer als die eines Inzucht-Mausstamms. Zudem ist noch unklar, ob die beim Menschen beobachteten TLR5-Mutationen tatsächlich dieselben funktionellen Defekte verursachen wie der komplette Knockout im Tierversuch. Die Forscher betonen, dass nun epidemiologische Studien nötig sind, um die Häufigkeit solcher Mutationen bei IPF-Patienten zu erfassen und ihren Einfluss auf das Mikrobiom zu prüfen.
Die wichtigsten Befunde der Mausstudie auf einen Blick:
- Mäuse ohne TLR5 entwickelten nach Lungenschädigung eine schwerere Fibrose.
- Die Tiere verloren mehr Gewicht und hatten eine geringere Überlebensrate.
- Das Lungenmikrobiom der Knockout-Mäuse war weniger vielfältig.
- Die antimikrobielle Abwehr der Atemwegsepithelien war abgeschwächt.
- Ein funktionierender TLR5-Rezeptor unterdrückt das Überwuchern schädlicher Bakterien nach einer Verletzung.
Das Mikrobiom als neuer Schlüssel zur Lunge
Die Arbeit wirft ein Schlaglicht auf eine lange unterschätzte Komponente der Lungengesundheit: das Mikrobiom. Anders als der Darm galt die Lunge lange als steril. Heute weiß man, dass auch die Atemwege eine charakteristische Bakteriengemeinschaft beherbergen, deren Zusammensetzung bei Krankheiten wie Asthma, COPD und nun auch IPF aus dem Gleichgewicht gerät. Die TLR5-Studie liefert erstmals einen mechanistischen Beleg dafür, dass eine genetisch bedingte Störung der Wirt-Mikrobiom-Interaktion eine fibrotische Erkrankung begünstigen kann. Das eröffnet eine völlig neue Perspektive: Nicht nur das Immunsystem oder die Bindegewebszellen sind Akteure der Fibrose, sondern auch die Bakterien, die in den Atemwegen leben, und die Rezeptoren, mit denen der Körper sie kontrolliert.
Noch ist es zu früh, um von einer neuen Therapie für IPF-Patienten zu sprechen. Doch die Studie, über die Nature News berichtet, markiert einen Paradigmenwechsel: Sie verlagert den Blick von den reinen Vernarbungsprozessen hin zu den mikrobiellen und immunologischen Frühsignalen, die eine Fibrose überhaupt erst in Gang setzen. Sollte es gelingen, den TLR5-Signalweg pharmakologisch zu aktivieren, könnte daraus die erste kausale Behandlung einer Krankheit werden, die bislang nur in ihrem Tempo gebremst, aber nicht aufgehalten werden kann. Bis dahin bleibt die idiopathische Lungenfibrose eine Diagnose, die vor allem eines braucht: mehr Forschung an den Schnittstellen von Genetik, Immunologie und Mikrobiom.
Quellen:
- This mysterious lung disease affects millions of people - a drug tested in mice shows promise (Nature - News)
- STAT+: Utah Medical Board scolded for going rogue with AI criticism (STAT News)
- Opinion: Grail’s multi-cancer early detection trial was negative. But as an oncologist, I see more to this story (STAT News)
- Greenland shark genome reveals clues to 400-year lifespan (Phys.org)
- STAT+: HaloMD faces lawsuit alleging No Surprises Act middleman used ‘sham letter,’ misleading data (STAT News)
- STAT+: After hospitals, patients get a turn to bring AI into the doctor’s office (STAT News)
More on this from WISSNOX

 archäologie·Bohrten Neandertaler schon Zähne auf? Ein 59.000 Jahre alter Backenzahn aus SibirienEin Fund in einer sibirischen Höhle legt nahe, dass Neandertaler bereits vor fast 60.000 Jahren Zahnbehandlungen durchführten.